
Columna SEMBRANDO CIENCIA
Por: Juan Martín Talavera González
Una enfermedad poco común que afecta al cerebro

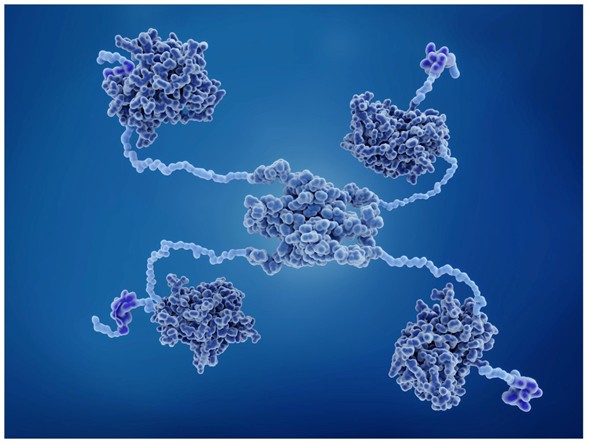
Nuestro cuerpo está formado por millones de células que necesitan proteínas para funcionar correctamente. Estas sustancias participan en numerosas actividades indispensables para la vida. Sin embargo, algunas proteínas pueden cambiar su forma y adquirir propiedades dañinas. Este es el caso de los priones, relacionados con un grupo de enfermedades poco frecuentes que afectan principalmente al sistema nervioso.

Las enfermedades por priones son trastornos en los que una proteína alterada puede favorecer que otras proteínas normales también cambien de forma. Con el tiempo, estas proteínas pueden acumularse en el cerebro y dañar las células nerviosas. Una de las enfermedades más conocidas de este grupo es la enfermedad de Creutzfeldt-Jakob.

¿Qué es un prión?

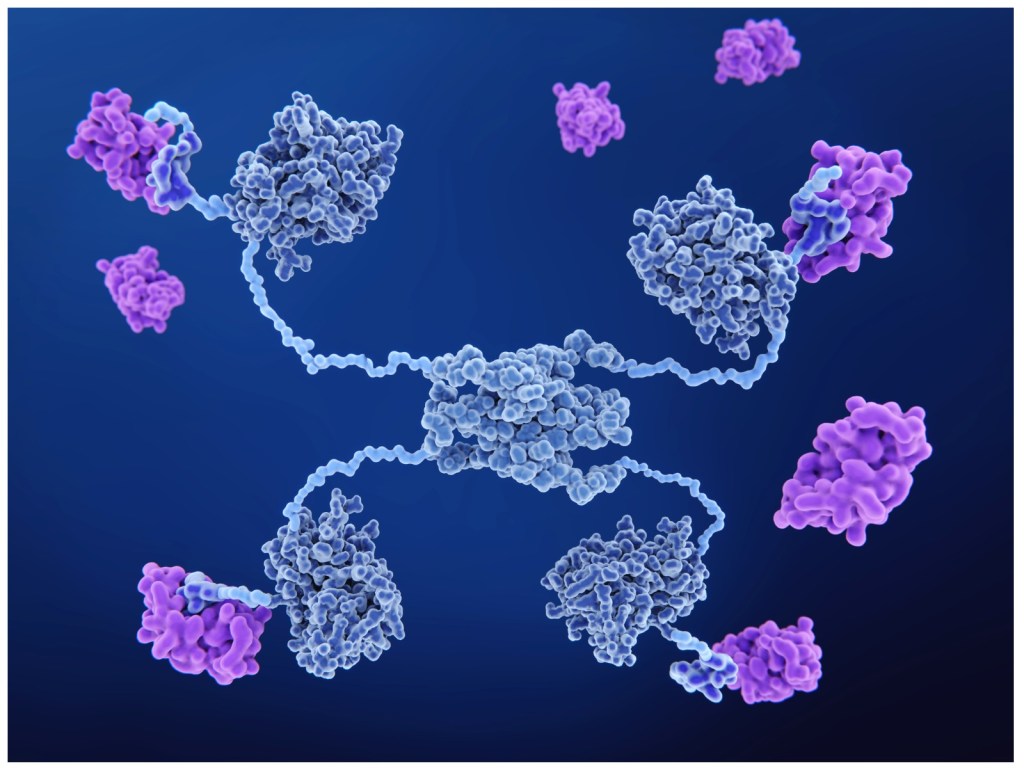
Para comprenderlo, imaginemos que una proteína es como una pequeña pieza que debe tener una forma determinada para cumplir su función. Cuando esa forma cambia, puede dejar de funcionar correctamente. En el caso de los priones, la proteína alterada puede favorecer que otras proteínas normales adopten también la forma dañina.

A diferencia de muchos microorganismos que conocemos, los priones no son bacterias, virus ni parásitos. Son proteínas alteradas. Su acumulación en el cerebro puede producir lesiones en las células nerviosas, pérdida de neuronas y cambios que, observados al microscopio, dan al tejido cerebral una apariencia semejante a una esponja.

Estas enfermedades pueden aparecer de diferentes maneras: algunas son espontáneas, otras se relacionan con alteraciones genéticas y, en determinadas circunstancias, pueden adquirirse por exposición a material contaminado.
La enfermedad de Creutzfeldt-Jakob

La enfermedad de Creutzfeldt-Jakob, conocida también como ECJ, es una enfermedad rara y progresiva del cerebro. La forma esporádica, que es la más frecuente, representa aproximadamente entre el 85 y el 90 % de los casos descritos en el artículo científico.
Al inicio, una persona puede presentar síntomas poco específicos, como cansancio, alteraciones del sueño, pérdida de peso o malestar general. Posteriormente pueden aparecer problemas de memoria y pensamiento, dificultad para coordinar los movimientos, alteraciones de la visión, rigidez muscular y movimientos involuntarios.

Uno de los aspectos más importantes de esta enfermedad es la rapidez con la que puede avanzar el deterioro neurológico. A diferencia de otras enfermedades que afectan la memoria y el pensamiento, la ECJ puede producir una pérdida progresiva de las capacidades en un periodo relativamente corto.

La forma clásica de la enfermedad suele aparecer entre los 57 y 62 años. También describe formas familiares, relacionadas con mutaciones del gen PRNP, y formas adquiridas en circunstancias específicas.

¿Cómo se detecta?

El diagnóstico de estas enfermedades representa un desafío para los médicos. No existe una sola prueba que permita confirmar todos los casos durante la vida del paciente.

Para orientar el diagnóstico de la enfermedad de Creutzfeldt-Jakob se consideran los síntomas, la evolución de la enfermedad y diferentes estudios:

° Electroencefalograma: registra la actividad eléctrica del cerebro y puede mostrar alteraciones características.
° Resonancia magnética: permite observar cambios en determinadas regiones cerebrales.
° Análisis del líquido cefalorraquídeo: puede detectar proteínas relacionadas con el daño del tejido nervioso, como la proteína 14-3-3.
° Estudios genéticos: son importantes cuando existe sospecha de una forma hereditaria.
° Estudio del tejido cerebral: la confirmación definitiva de la ECJ clásica se realiza mediante el análisis anatomopatológico, tradicionalmente después del fallecimiento.

Es importante aclarar que la presencia de una proteína alterada o de determinados cambios en los estudios no significa, por sí sola, que una persona tenga la enfermedad. El diagnóstico requiere la valoración médica integral.

¿Todas las enfermedades por priones son iguales?

No. Aunque comparten mecanismos relacionados con proteínas alteradas, pueden presentar diferencias importantes.
Entre las enfermedades descritas se encuentran el insomnio familiar letal, que afecta los mecanismos relacionados con el sueño; el síndrome de Gerstmann-Sträussler-Scheinker, relacionado con alteraciones genéticas; y el kuru, una enfermedad descrita históricamente en comunidades de Nueva Guinea.

El artículo también explica una variante de la enfermedad de Creutzfeldt-Jakob que se relacionó con el consumo de carne de ganado afectado por encefalopatía espongiforme bovina. Estas formas deben diferenciarse de la enfermedad esporádica, que es la más frecuente.

¿Existe un tratamiento?

Actualmente, el artículo señala que no existe un tratamiento curativo demostrado para las enfermedades por priones. Se han estudiado diferentes medicamentos, pero no se ha demostrado que alguno controle de manera eficaz la enfermedad o prolongue la supervivencia.

Por ello, la atención se concentra en los cuidados paliativos y en el manejo integral del paciente. Esto incluye aliviar los síntomas, brindar apoyo a la persona enferma y acompañar a su familia.

También son importantes las medidas de seguridad para evitar la transmisión en circunstancias específicas, especialmente en procedimientos médicos y quirúrgicos que pudieran involucrar tejidos de riesgo.

Un mensaje para recordar

Las enfermedades por priones nos muestran que incluso una proteína, una estructura microscópica que forma parte de nuestro organismo, puede tener consecuencias importantes cuando cambia su forma.

Aunque son enfermedades poco frecuentes, su estudio ayuda a comprender mejor el cerebro y los mecanismos de algunas enfermedades neurodegenerativas. Conocerlas también nos recuerda la importancia de la investigación científica, del diagnóstico médico y del acompañamiento humano a los pacientes y sus familias.

La ciencia continúa investigando cómo se originan estas enfermedades y cómo encontrar mejores formas de detectarlas y tratarlas.

Referencia
Arranz-Martínez, E., Trillo-Sánchez-Redondo, G., Ruiz-García, A., & Ares-Blanco, S. (2010). Prionpatías: Las encefalopatías por priones. Semergen, 36(8), 443–448. https://doi.org/10.1016/j.semerg.2010.06.004
 Revista d'interes
